Introducción
El ectodermo es una de las tres capas germinativas fundamentales que se forman durante el desarrollo embrionario temprano, junto con el endodermo y el mesodermo. Esta capa da origen a diversas estructuras esenciales para la vida humana, incluyendo el sistema nervioso central y periférico, la piel y múltiples derivados ectodérmicos1, 2.
Específicamente, el ectodermo es responsable del inicio del desarrollo del sistema nervioso, participando en la formación del cerebro, cerebelo, tronco encefálico, médula espinal y nervios periféricos. Además, origina la epidermis, el esmalte dental, los folículos pilosos, las uñas y el revestimiento de cavidades como la nasal, bucal y anal, así como varias glándulas exocrinas, incluyendo las sudoríparas y sebáceas3.
Debido a la amplia variedad de estructuras derivadas del ectodermo, las alteraciones en su desarrollo pueden dar lugar a un conjunto diverso de trastornos conocidos como displasias ectodérmicas (DE). Estas constituyen un grupo de enfermedades genéticas raras y complejas que afectan las estructuras originadas del ectodermo, tales como la piel, el cabello, los dientes, las uñas y diversas glándulas exocrinas4, 5.
La displasia ectodérmica hipohidrótica ligada al cromosoma X (XLHED) es la forma más común del grupo, conocida también como síndrome de Christ-Siemens-Touraine. Se caracteriza principalmente por una capacidad reducida o nula para sudar (hipohidrosis o anhidrosis), lo que expone a los pacientes, especialmente durante la infancia, a un alto riesgo de hipertermia6, 7. Esta condición puede derivar en complicaciones graves, como convulsiones, daño cerebral e incluso la muerte, si no se detecta y maneja de forma oportuna8.
La displasia ectodérmica hipohidrótica (DEH) presenta una amplia heterogeneidad clínica, con signos y síntomas que pueden variar incluso entre miembros afectados de una misma familia. No obstante, existen manifestaciones clínicas características que permiten orientar el diagnóstico. Entre ellas se incluyen alteraciones dentales como el deterioro del esmalte, hipodoncia o dientes cónicos, disminución de la producción de saliva (hiposialia), fisura labial o palatina, distrofia ungueal, cabello fino y escaso, puente nasal deprimido y reducción de la producción de lágrimas (hipolacrimia)5, 9, 10.
En algunos casos, pueden observarse dificultades en el aprendizaje y alteraciones inmunológicas, que predisponen a infecciones recurrentes2, 6.
Presentación del caso
Paciente lactante mayor femenina de un año y seis meses de edad, sin antecedentes mórbidos conocidos, que acude al servicio de emergencias con historia de elevación de la temperatura corporal no cuantificada, sin un patrón horario definido. Se decide su ingreso con los diagnósticos iniciales de fiebre prolongada, deshidratación crónica, anemia moderada normocítica normocrómica, hernia umbilical y probable síndrome genético de etiología por determinar.
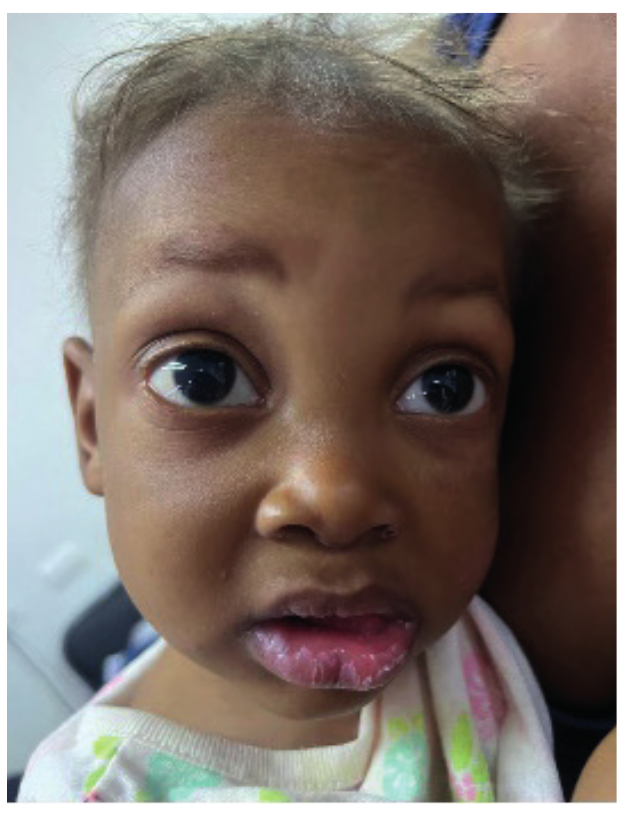
Figura 1. Facies características del paciente
Nota. Se observa cabello ralo, delgado y despigmentado, labios secos y escamosos, y alteraciones cutáneas compatibles con deficiencias nutricionales.
Fuente:expediente clínico.
Al examen físico inicial se observa una paciente con facies dismórfica característica: frente amplia y prominente, región malar aplanada, nariz pequeña con puente nasal deprimido, labios secos y descamativos, así como fisuras palpebrales amplias con apariencia de ojos prominentes. El cabello es escaso, fino, hipopigmentado y de crecimiento irregular, especialmente en la región frontoparietal. La piel muestra xerosis generalizada, con descamación marcada a nivel de los labios y sequedad perioral evidente, además de palidez cutánea notable (Figura 1). Se observa oligodoncia de incisivos de morfología cónica (Figura 2), hallazgo característico de la displasia ectodérmica.
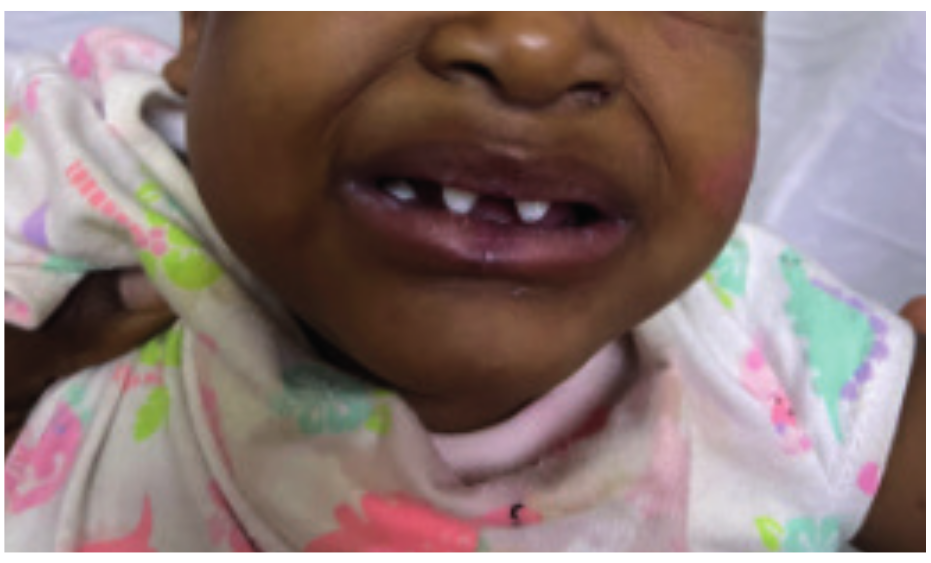
Figura 2. Oligodoncia en la región anterior superior e inferior
Nota. Solo están presentes los incisivos centrales asociado a síndromes genéticos.
Fuente:expediente clínico.
Durante la evaluación neurológica y del desarrollo, se evidenció una notable hipotonía en los miembros inferiores, acompañada de un retraso psicomotor significativo. La paciente presenta limitaciones marcadas para alcanzar los hitos del desarrollo esperados para su edad, tales como la capacidad de sentarse de forma independiente, mantenerse en posición erguida o iniciar la marcha. En el área del lenguaje, se observó un retraso severo, con ausencia de articulación de palabras y una respuesta limitada a estímulos verbales, lo que indica una afectación importante en el desarrollo del lenguaje expresivo y receptivo.
Desde el punto de vista nutricional, se identifican signos clínicos de desnutrición crónica, incluyendo facies demacrada, palidez cutáneo-mucosa, hipotonía muscular generalizada y pobre ganancia ponderal. Además, el examen físico reveló la presencia de una hernia umbilical prominente y reductible (Figura 3), sin signos de incarceración ni dolor a la palpación, posiblemente relacionada con debilidad de la pared abdominal y retraso en el cierre fisiológico del anillo umbilical, común en pacientes con síndromes genéticos o trastornos del desarrollo.
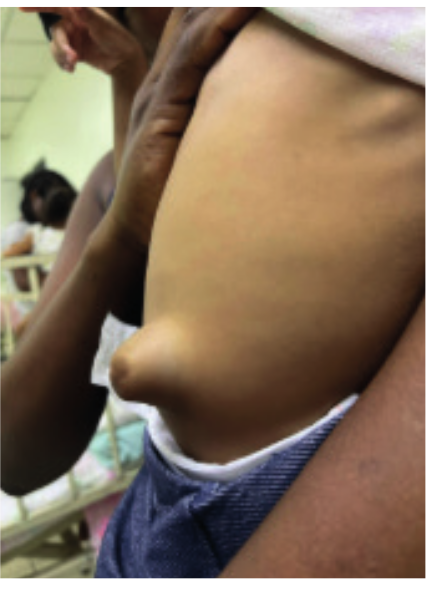
Figura 3. Protuberancia en la región umbilical compatible con una hernia umbilical
Fuente:expediente clínico.
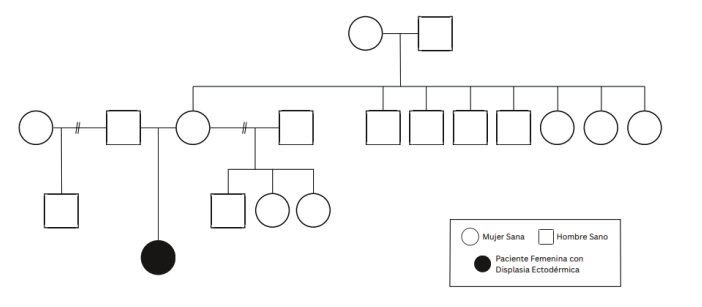
Figura 4. Árbol genealógico de la paciente
Fuente:elaboración propia.
Representación esquemática de la estructura familiar de la paciente, elaborada a partir de la información obtenida mediante la entrevista clínica. Se representan los antecedentes familiares y las relaciones de parentesco correspondientes, incluyendo las generaciones relevantes para la evaluación del caso.
Basado en la información recopilada a través de la entrevista con la madre, se puede concluir que no existen antecedentes familiares por parte materna. Además, la ausencia de la enfermedad en el padre y en su otra descendencia sugiere con mayor probabilidad la presencia de una mutación de novo, en lugar de un patrón de herencia autosómica.
La mayoría de los casos de displasia ectodérmica siguen un patrón de herencia ligado al cromosoma X o autosómico dominante. Sin embargo, también pueden ocurrir mutaciones de novo, donde la persona afectada tiene la mutación genética, pero no tiene antecedentes familiares previos de la enfermedad5, 7.
El análisis antropométrico refuerza el diagnóstico de desnutrición crónica severa. La paciente presenta un peso de 7 kg y una talla de 75 cm, con un índice de masa corporal (IMC) de 12.4 kg/m² y una circunferencia cefálica de 41 cm. Al aplicar las tablas de referencia de la OMS para la evaluación nutricional en lactantes11, se obtuvieron los siguientes puntajes Z: peso para la talla = -3.12, peso para la edad = -3.33, talla para la edad = -2.17, IMC para la edad = -2.84 y circunferencia cefálica para la edad = -3.87. Estos resultados indican desnutrición severa aguda y crónica, así como un retraso global del crecimiento y microcefalia significativa, compatibles con una condición sistémica subyacente de curso prolongado, probablemente asociada a un trastorno genético como la displasia ectodérmica anhidrótica.
Discusión
La displasia ectodérmica anhidrótica (DEA) constituye un grupo de trastornos genéticos hereditarios caracterizados por el desarrollo anómalo de estructuras ectodérmicas. La forma más frecuente es la ligada al cromosoma X, causada por mutaciones en el gen EDA5.
La paciente descrita presenta hallazgos clínicos clásicos compatibles con DEA: cabello escaso, fino e hipopigmentado; xerosis generalizada con descamación labial severa; oligodoncia de incisivos cónicos; intolerancia al calor y fiebre persistente sin foco infeccioso claro, presumiblemente secundaria a anhidrosis12. Estos hallazgos coinciden con los descritos en la literatura médica, y pueden ser reconocidos de manera clínica incluso en ausencia de pruebas genéticas6, 8.
Un aspecto particular de este caso es la coexistencia de desnutrición crónica severa, con indicadores antropométricos significativamente por debajo de los valores de referencia (peso/talla = -3.12, peso/edad = -3.33, talla/edad = -2.17, IMC/edad = -2.84 y circunferencia cefálica/edad = -3.87). Aunque no es infrecuente que los pacientes con DEA presenten cierto grado de retraso del crecimiento, la magnitud del compromiso nutricional en esta paciente sugiere una combinación de factores: dificultades alimentarias por anomalías dentales, aumento de pérdidas insensibles por la piel seca y, posiblemente, limitaciones socioeconómicas que afectan el acceso a una alimentación adecuada12.
Adicionalmente, la paciente presenta un retraso psicomotor marcado, con hipotonía, ausencia de lenguaje y falta de hitos motores esperados. Aunque no es un rasgo obligatorio en DEA, se ha documentado su asociación con cuadros de desnutrición prolongada y fiebre recurrente2, 5.
La presencia de hernia umbilical, aunque común en pediatría, podría estar relacionada con tejido conectivo laxo, frecuente en síndromes genéticos. Esto refuerza la necesidad de una evaluación genética integral7.
Este caso subraya la importancia del examen físico detallado como herramienta clave para el diagnóstico temprano de enfermedades genéticas raras, en especial cuando el acceso a pruebas moleculares es limitado4. También destaca la necesidad de un abordaje multidisciplinario que incluya pediatría, genética, nutrición, odontología y neurología13.
Conclusión
El presente caso clínico representa una contribución valiosa para la práctica pediátrica, al ilustrar la presentación clásica de la displasia ectodérmica anhidrótica en una paciente femenina, asociada a desnutrición crónica, retraso psicomotor y otras comorbilidades poco frecuentes en la literatura5, 12. Resalta la necesidad de un alto índice de sospecha clínica frente a signos dermatológicos, dentales y constitucionales en niños pequeños, así como la urgencia de implementar estrategias de seguimiento integral desde el primer nivel de atención2, 6.
Es de suma importancia abordar a los pacientes con un enfoque integral e interdisciplinario. En este caso particular, la madre había acudido previamente a otro centro de salud con historia de un año de episodios febriles, lo que generó gran preocupación. Al no recibir una orientación clara sobre la naturaleza no infecciosa de la fiebre, decidió pedir alta voluntaria y acudir al Hospital Infantil Dr. Robert Reid Cabral, donde finalmente se planteó el diagnóstico sindrómico compatible con displasia ectodérmica4, 8.
La falta de conocimiento sobre la condición llevó al uso innecesario de medicamentos antipiréticos y posiblemente antimicrobianos, lo cual no solo fue ineficaz, sino que también expuso a la paciente a riesgos evitables6, 7. Este caso evidencia la importancia de brindar educación adecuada a los cuidadores y de capacitar al personal de salud para reconocer entidades clínicas raras, con el objetivo de evitar intervenciones inapropiadas y reducir la carga emocional en las familias9, 13.
Conflicto de interés
Los autores declaran no tener ningún conflicto de interés relacionado con este artículo.
Financiación
Los autores declaran que este trabajo no recibió financiación de ninguna institución pública, privada o comercial.
Referencias
- Displasia ectodérmica [Internet]. TOPDOCTORS España. 2023 [citado 13 de agosto de 2026]. Disponible en: https://www.topdoctors.es/diccionario-medico/displasia-ectodermica/
- Displasias ectodérmicas: MedlinePlus enciclopedia médica [Internet]. Disponible en: https://medlineplus.gov/spanish/ency/article/001469.htm
- Edelife. Conozca su displasia ectodérmica | Edelife [Internet]. Edelife. 2026. Disponible en: https://edelifeclinicaltrial.com/es/conozca-su-displasia-ectodermica/
- García-Martín, Hernández-Martín, Torrelo A. Displasias ectodérmicas: revisión clínica y molecular Ectodermal Dysplasias: A Clinical and Molecular Review. ScienceDirect [Internet]. agosto de 2013;104(Issue 6):451-70. Disponible en: https://www.sciencedirect.com/science/article/pii/S1578219013001157?ref=pdf_download&fr=RR-2&rr=a2aa540fba79cc09
- Junquera R. Tejido ectodermo [Internet]. Disponible en: https://www.fisioterapia-online.com/glosario/tejido-ectodermo
- La displasia ectodérmica [Internet]. National Institute Of Dental And Craniofacial Research. Disponible en: https://www.nidcr.nih.gov/espanol/temas-de-salud/displasia-ectodermica
- Marín Botero ML, Espinal Botero G, Arroyo Fuentes TM, Posso Zapata MV, David Pérez M, Castañeda Peláez DA, et al. Displasia ectodérmica hipohidrótica: Reporte de casos. Av Odontoestomatol [Internet]. 2013;29(1):11-23. Disponible en: http://scielo.isciii.es/scielo.php?script=sci_arttext&pid=S0213-12852013000100002&lng=es.
- Noriega-Juárez MA, García-Delgado C, Villaseñor-Domínguez A, Mena-Cedillos CA, Toledo-Bahena M, Valencia-Herrera A, et al. Displasia ectodérmica hipohidrótica ligada al cromosoma X de novo por variante recurrente en un paciente mexicano. Boletín Médico del Hospital Infantil de México [Internet]. 15 de julio de 2020;77(4):212-7. Disponible en: https://www.bmhim.com/frame_esp.php?id=159
- Prado SG, González MA, Campayo IC, Estebaranz NT, Jiménez CC. Factores asociados a la alteración de erupción dental en niños: un estudio observacional. Revista de Odontopediatría Latinoamericana [Internet]. 3 de octubre de 2024;14. Disponible en: https://www.revistaodontopediatria.org/index.php/alop/article/view/725
- Ramírez M, Jaimes L, Pieruccini J F, Rodríguez MJ. Displasia ectodérmica: Un reporte de caso. Revista Estomatológica Herediana, 2016;26(3):162. Disponible en: https://doi.org/10.20453/reh.v26i3.2960
- Vista de Rehabilitación protésica en paciente pediátrico con displasia ectodérmica. Revista de Odontopediatría Latinoamericana [Internet]. Disponible en: https://www.revistaodontopediatria.org/index.php/alop/article/view/248/270
- Rojas LV, Da Silva GD. Displasia ectodérmica hipohidrótica: características clínicas y radiográficas. Revista Odontológica Mexicana Órgano Oficial de la Facultad de Odontología UNAM [Internet]. 1 de octubre de 2015;19(4):253-7. Disponible en: https://doi.org/10.1016/j.rodmex.2015.10.007
